医疗器械多久拿证?先过分类这一关,错了全盘返工
作者:小奥 | 发布时间:2026-10-28
但这个问题,很难直接给一个时间。
不是不愿意给时间表,是根本给不准。拿证周期,不取决于产品本身好不好,核心看三件事:要走几道监管关卡、每一关要准备哪些资料、中途会不会推倒重来。
《医疗器械监督管理条例》一共八章一百零七条,本质就是一张上市通关地图。今天我们把这张地图拆开,重点讲第一关 —— 分类界定,这一步几乎决定了后面全部进度。
一、读懂条例总纲:四个原则,看懂整套监管逻辑
条例第五条明确,医疗器械监管遵循:风险管理、全程管控、科学监管、社会共治。
看着像原则话术,其实就是整套法规的底层框架:
✅ 风险管理 → 按风险划分一类、二类、三类,风险越高监管越严
✅ 全程管控 → 覆盖研制、生产、经营、使用、上市后全链条,出厂不等于责任结束
✅ 科学监管 → 审评、体系核查、检验并行,不只看材料是否齐全
✅ 社会共治 → 配套行业自律、举报、信用管理
后续看所有条款,都可以往这四个方向归类,法规就不会零散难懂。
二、医疗器械上市七道关,一环卡壳,全线停滞
从立项到退市,医疗器械完整生命周期有 7 个必经节点,每一步拿到对应的凭证,才能进入下一环节:
- 分类界定
:确定一类 / 二类 / 三类。卡点:只看用途,忽略材料、结构差异 - 备案 / 注册
:拿到备案凭证或者注册证。卡点:产品技术要求、检验报告、说明书数据不一致 - 临床评价
:准备临床评价资料或免临床依据。卡点:混淆同品种和同类用途 - 生产准入
:生产备案 / 生产许可证。卡点:体系文件只适配审评,落地生产行不通 - 经营准入
:经营备案 / 经营许可证。卡点:误以为注册人自己销售就不用办经营资质 - 上市后管理
:不良事件监测、再评价、召回、追溯。卡点:拿证后团队解散,无人维护上市后义务 - 退出注销
:注册证注销、备案取消。卡点:到期或者不再经营却不主动注销,被监管主动注销
很多人以为临床评价最难、最耗时间。实际大量项目延期,根源是第一关分类判定出错。类别一改,技术要求、临床方案、审评排期全部推翻重来。
三、分类界定为什么是生死关?
条例第六条对三类器械有清晰定义:
第一类:风险低,常规管理即可保障安全有效 第二类:中度风险,需要严格管控 第三类:较高风险,需要特殊管控
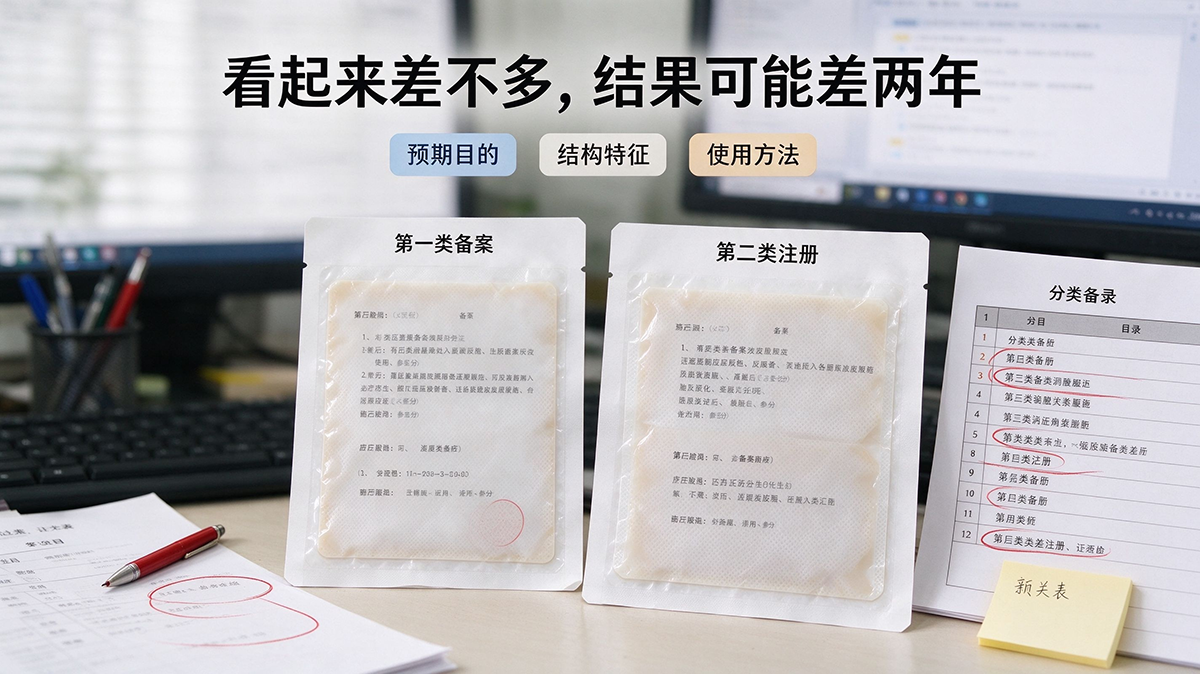
判断风险,必须同时看三个要素:预期目的、结构特征、使用方法,三者不能只看其一。
举个行业里很常见的例子:两款都是创面贴敷产品,外观、宣称用途接近。 一款判定一类备案,提交资料后 5 个工作日公示完成;另一款被划分为二类注册,整体周期拉长到两年,中途还要补充临床评价资料。
差距不在产品,而在分类判定。分类是整个项目的坐标系,坐标系定偏,后面每一步都会出错。
四、一类 / 二类 / 三类,备案注册路径、受理部门及时限
- 第一类医疗器械(备案)
:市级药监局受理,资料提交即完成备案,5 个工作日内网上公示,长期有效,变更走变更备案 - 第二类医疗器械(注册)
:省级药监局受理,注册证有效期 5 年 - 第三类医疗器械(注册)
:国家药监局受理,注册证有效期 5 年
境外产品另有规定:境外企业出口到国内,一类由境内法人向国家局提交备案;二三类同样走注册。创新、未在境外上市的器械,可豁免境外上市证明,对原创产品非常友好。
五、产品不在分类目录里面,两种处理方案
条例第 23 条,给目录外新产品两条可选路径:
路径1:直接按三类申请注册。风险判定从严,确定性高,适合证据充分、不急于赶周期的项目。
路径2:申请类别确认,提交资料由国家药监局判定,20个工作日出结论,适合大概率属于一、二类、希望压缩周期的项目。
选择建议:证据扎实、时间紧张,走类别确认;证据链条薄弱、优先求稳,直接按三类申报。
⚠️ 前提:分类规则理解要到位,判断失误,省下的时间后面加倍偿还。
六、5 个高频踩坑,很多项目栽在这里
把注册证当成项目终点:注册人对全生命周期负责,拿证只是责任开始 一类备案 = 不用审核:备案是程序快进,不是合规豁免,资料不合规会被责令整改、处罚 产品技术要求随便写:这是你对监管的承诺标准,也是后续抽检核查的核心依据 同类用途 ≠ 同品种:同品种是临床评价概念,不能用来推导分类 分类、技术要求、临床评价分开做:类别一变,整套文件要同步调整,三份材料逻辑必须统一
七、本周就能落地的自查三件事
① 对照上面 7 个节点,标记项目状态:未启动 / 进行中 / 已完成,定位卡点
②把产品拆成预期目的、结构特征、使用方法三项,逐条对照分类目录核对
③如果存在明显差异,评估是否影响风险等级;目录外产品,选定申报路径并留存判定理由
条例条文速查
第 2 条适用范围|第 5 条监管原则|第 6 条分类判定|第 13 条备案注册划分|15/16 条境外申请人|第 20 条注册人责任|第 23 条目录外产品|第 84 条备案违规处罚
如果你正在筹备医疗器械申报,不确定产品分类、拿不准走备案还是注册,可以先做一次分类前置评估,避免后期返工。